
新闻公告
中国首个进入临床的三靶点周制剂 UBT251 登顶 Cell 子刊
2026-10-10
2026 年 10 月 7 日,国际代谢领域权威期刊 Cell M...
发布时间:2026-10-10 浏览次数:
背景与研究设计:
肥胖挑战下,中国首个进入临床的三靶点周制剂 UBT251 的 II 期验证
肥胖是一种慢性、进行性疾病,与 2 型糖尿病、心血管疾病、代谢功能障碍相关脂肪性肝病等多种并发症密切相关,严重威胁患者生活质量,亟需长期管理手段[2,3]。近年来,全球超重/肥胖患病率持续攀升[4,5];在中国,约一半成人受到超重或肥胖困扰,且患病率仍在上升[6]。《中国肥胖症的临床管理指南(2024 年版)》等国内外指南均强调规范化的长期体重管理[6]。
GLP-1 受体激动剂的问世革新了肥胖的药物治疗格局,可带来具有临床意义且持续的减重效果和广泛的代谢获益[8-10]。研究证实,减重 ≥ 10% 即可显著改善肥胖相关并发症,减重 ≥ 15% 还可能带来额外的代谢与心血管获益[11,19]。在此背景下,能够同时激活多条肠促胰素通路的「多靶点」激动剂成为研发热点:从 GLP-1/GIP 双受体激动剂替尔泊肽[11],到 GLP-1/GCG 双受体激动剂玛仕度肽、survodutide[13,14],再到 GLP-1/GIP/GCG 三受体激动剂 retatrutide(24 周安慰剂校正减重 5.6%~16.3%)[15],多靶点药物的减重潜力不断被刷新。
UBT251 正是这一赛道上的中国原研代表。它由联邦生物科技(珠海横琴)有限公司自主研发,是中国首个进入临床的化学合成 GLP-1/GIP/GCG 三受体激动剂多肽,每周一次皮下注射。这三种受体如同身体里调节「食欲」与「能量消耗」的三个开关,机制设计巧妙互补:GLP-1 受体激动可延缓胃排空、增强饱腹感、减少能量摄入[16];GIP 受体激活可增强 GLP-1 介导的摄食减少并改善耐受性[17];GCG 受体激活则可增加能量消耗、调节糖脂代谢[17],这一多受体作用机制为体重管理提供了药理学基础。
在此前完成的 I 期临床研究中,UBT251 已在超重/肥胖人群中展现出强劲实力:治疗 12 周,安慰剂校正体重降幅达 -14.7%~-10.9%,且安全性良好[18]。本次发表的 II 期研究进一步验证了其减重潜力。
从研究设计看,这是一项多中心、随机、双盲、安慰剂对照的 II 期临床试验。UBT251 各组采用每 4 周递增的阶梯滴定方案,于第 8~12 周达到目标维持剂量,治疗 24 周后随访 4 周;主要疗效终点为第 24 周体重自基线的百分比变化[1]。研究于 2025 年 3 月 14 日至 11 月 19 日在全国 25 家中心开展,共筛查 286 例,最终 205 例随机分组并接受至少一次给药:UBT251 2 mg 组 51 例、4 mg(起始剂量 0.5 mg)组 25 例、4 mg(起始剂量 1 mg)组 25 例、6 mg 组 54 例、安慰剂组 50 例[1]。
入组人群为 18~75 岁、BMI ≥ 28 kg/m²(肥胖)或 BMI 24.0~< 28.0 kg/m²(超重)且合并至少一种体重相关疾病的中国成人,排除糖尿病患者。总体人群中 59.0% 为女性,平均年龄 34.1 岁(18~61 岁),平均体重 92.2 kg,平均 BMI 33.1 kg/m²,平均腰围 104.1 cm;90.7% 合并肝脏脂肪变,49.8% 合并高脂血症,33.2% 合并高尿酸血症,27.3% 合并高血压[1]——正是临床上最需要减重干预的人群。
亮点一、主要终点亮眼:
24 周最高减重 19.7%,且减重未见平台期
第 24 周时,UBT251 各剂量组体重自基线的最小二乘均值 LSM 百分比变化分别为:2 mg 组 -13.6%、4 mg(起始 0.5 mg)组 -16.2%、4 mg(起始 1 mg)组 -19.7%、6 mg 组 -18.7%,而安慰剂组仅为 -2.0%;安慰剂校正后的减重幅度(即扣除安慰剂组自身变化后的净减重)达 -11.5%~-17.7%,各剂量组均显著优于安慰剂[1]。所有预设的敏感性分析和补充分析结果一致[1],证实了主要疗效结论的稳健性。
更值得关注的是,UBT251 的减重效应从治疗早期即显现,并在整个 24 周治疗期间持续下降、未见明显平台期,提示延长治疗时间有可能带来更大幅度的减重[1]。相比之下,安慰剂组体重基本不变[1]。
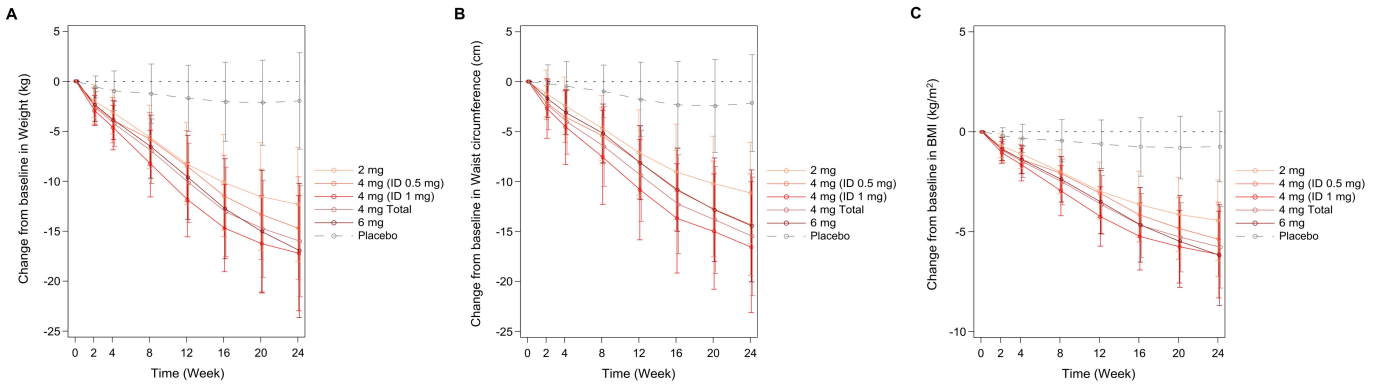
图 1 全分析人群中体重(A)、腰围(B)和 BMI(C)自基线随时间的变化
有趣的是,减重幅度最大的并非最高剂量组:4 mg(起始 1 mg)组 24 周减重达 -19.7%,高于 6 mg 组的 -18.7%;同为 4 mg 维持剂量,起始 1 mg 方案(-19.7%)也优于起始 0.5 mg 方案(-16.2%)。不过,这一比较需谨慎解读。研究者指出,4 mg 两个方案组每组仅 25 例,属于探索性分析,差异可能反映偶然性;同时,各剂量组达最大剂量的比例和高剂量暴露时长并不相同(如 4 mg 起始 1 mg 组 84.0% 达到最大剂量,6 mg 组为 70.4%),且 24 周治疗结束时减重曲线仍未达平台期,试验周期相对较短[1]。因此,目前不能认为起始剂量与减重幅度存在确定关系,更不能据此推断不同起始/滴定方案的优劣。UBT251 的最佳剂量和滴定策略,仍需在更大样本、更长周期的 III 期研究中进一步验证。
亮点二、超九成患者实现临床意义减重:
最高 76% 患者减重 ≥ 15%,近半数减重 ≥ 20%
第 24 周时,UBT251 各剂量组实现临床意义减重(指达到指南认可、能带来健康获益的减重幅度)的患者比例大幅领先安慰剂(多重插补分析)[1]:
减重 ≥ 5%:UBT251 各组 92.2%~98.1% vs 安慰剂 23.6%;
减重 ≥ 10%:UBT251 各组 70.6%~89.8% vs 安慰剂 8.3%;
减重 ≥ 15%:UBT251 各组 37.1%~76.0% vs 安慰剂 2.0%;
减重 ≥ 20%:UBT251 各组 19.0%~48.4% vs 安慰剂 0%。
也就是说,接受 UBT251 治疗的患者九成以上实现了指南认可的具有临床意义的减重,最优方案下超过四分之三的患者减重 ≥ 15%、近一半患者减重 ≥ 20%——这一比例在同类研究中令人瞩目。非应答者插补分析结果一致,证实了上述结论的稳健性。
亮点三、不止于减重:
腰围、血压、血脂、血糖、肝脏脂肪「全面开花」
UBT251 的获益远超体重秤上的数字。第 24 周时,各剂量组绝对体重、腰围、BMI 均显著下降,最大 LSM 变化分别达 -17.4 kg(体重)、-16.8 cm(腰围)和 -6.3 kg/m²(BMI)(均 P < 0.001 vs 安慰剂)[1]。
心血管代谢危险因素也全面改善:与安慰剂相比,UBT251 使低密度脂蛋白胆固醇(LDL-C)最多降低 15.2%;收缩压自基线最大降幅 13.3 mmHg,安慰剂校正后最大降幅 11.4 mmHg;舒张压自基线最大降幅 7.4 mmHg,安慰剂校正后最大降幅 4.3 mmHg;糖化血红蛋白(HbA1c)自基线最大降幅 0.6 个百分点 —— 同期数据优于 retatrutide 报道的最高 0.4 个百分点降幅[14]。探索性分析还显示,空腹胰岛素、空腹 C 肽、胰岛素抵抗指数(HOMA-IR)均改善,提示胰岛素敏感性提升;丙氨酸氨基转移酶、天冬氨酸氨基转移酶及尿白蛋白/肌酐比值也有所改善[1]。
身体成分探索性分析显示,减重伴随脂肪量大幅下降:MRI-PDFF 评估的肝脏脂肪含量下降 46.9%~56.1%(安慰剂组上升 10.3%),DEXA 评估的内脏脂肪下降最高达 47.8%(安慰剂组上升 17.4%),腹部皮下及总脂肪面积也明显减少[1]。需要注意的是,去脂体重(即肌肉等脂肪以外的体重)也有一定程度下降,后续更大规模、更长周期的研究需系统评估脂肪与瘦体重的变化。
亮点四、各亚组获益一致,疗效稳健可靠
预设亚组分析显示,无论性别、基线体重、基线 BMI 还是基线空腹血糖水平如何,UBT251 各剂量组的减重效应均保持一致,未见具有临床意义的异质性(即不同人群中的减重效果没有实质差别),支持其疗效结论的稳健性与潜在的外推性[1]。
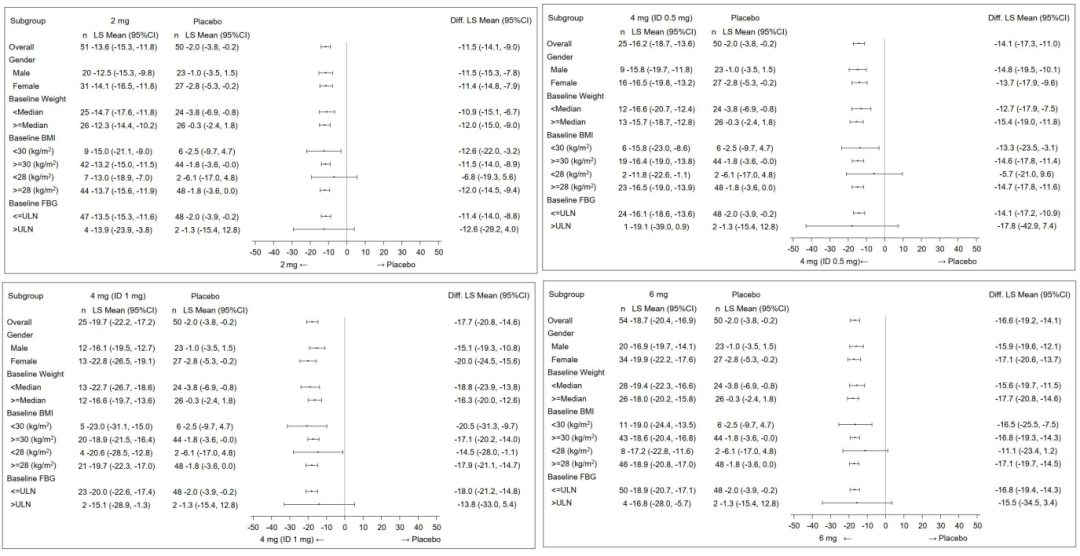
图 2 24 周体重百分比变化的亚组分析(森林图)
图 2 24 周体重百分比变化的亚组分析(森林图)
亮点五、安全性总体可控:
以轻中度胃肠道反应为主,无死亡、无急性胰腺炎
UBT251 整体安全性特征与肠促胰素类药物一致[19]。治疗期间不良事件(TEAE)发生率为 92.3%(UBT251 合并) vs 88.0%(安慰剂),绝大多数为轻至中度;≥ 3 级TEAE发生率为 9.0% vs 4.0%,随剂量升高略有增加。严重不良事件发生率 2.6% vs 4.0%,经研究者判定均与研究药物无关;全研究无死亡病例,仅 1 例(0.6%)患者因不良事件停药[1]。
最常见的 TEAE 为腹泻(35.5% vs 10.0%)、食欲下降(23.9% vs 8.0%)、脂肪酶升高(14.8% vs 2.0%)和上呼吸道感染(14.8% vs 18.0%);恶心、呕吐发生率分别为 7.8%~20.0%,安慰剂组均为 4.0%。横向来看,UBT251 的恶心发生率在数值上低于 retatrutide 高剂量组报道的 14%~60%[14](跨试验比较需谨慎解读)。时间分布分析显示,胃肠道不良事件贯穿治疗全程但多为轻中度[1]。
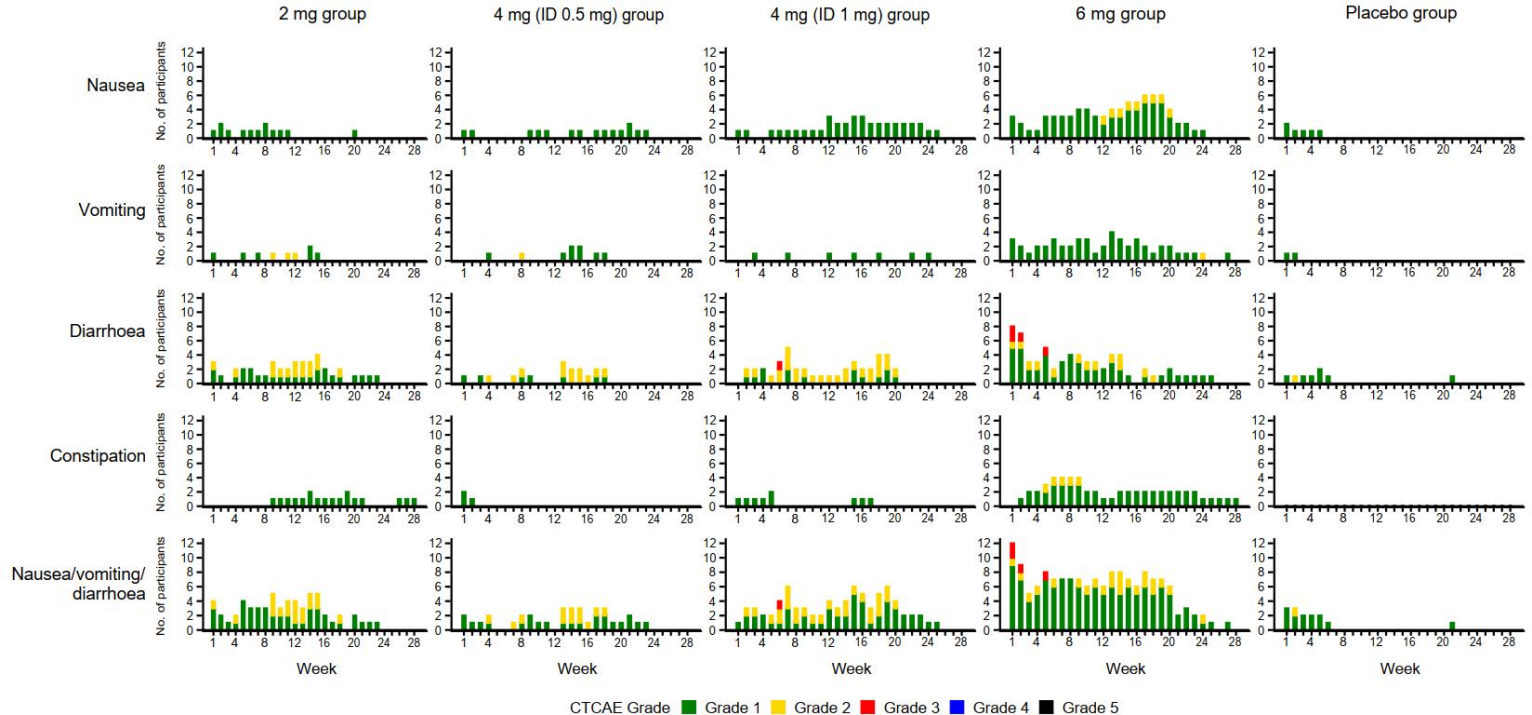
图 3 胃肠道不良事件的时间分布与严重程度(按 CTCAE 分级)
特别关注不良事件方面: 肌肉或关节痛 8.4%,严重胃肠道反应 2.6%,急性肾损伤、全身过敏反应、胆石症各 0.6%;未观察到急性胰腺炎、室上性心律失常、心脏传导异常或 QTc 延长、肝功能障碍及注射部位反应。治疗期间心率有所升高,与 GLP-1/GCG 受体激动的已知药理作用一致,停药后回落;6 mg 组增幅在数值上高于文献报道的 retatrutide 12 mg 组(24 周时 6.7 次/分),但 6 mg 组样本量较小、心率数据变异度较大,且跨试验比较需谨慎。总体而言,该心率变化与肠促胰素类 GLP-1 受体激动剂报告的心率变化范围相符,未观察到严重心律失常,III 期研究中仍需常规监测心率。
将 UBT251 放到全球减重药研发版图中看,其疗效数据颇具竞争力:GLP-1/GCG 双受体激动剂 survodutide 46 周安慰剂校正减重 3.4%~12.1%[14],玛仕度肽 24 周为 7.7%~12.3%[13];GLP-1/GIP 双受体激动剂替尔泊肽 72 周最高校正减重 17.8%[19,20];三受体激动剂 retatrutide 24 周校正减重 5.6%~16.3%[15]。UBT251 在 24 周即实现 11.5%~17.7% 的安慰剂校正减重[1]。需要说明的是,本研究为II期临床试验,样本量相对较小,尚属探索性研究;不同试验在研究人群、疗程、设计与生活方式干预强度上存在差异,跨试验比较应谨慎解读,最终答案有待头对头研究揭晓。
UBT251 的临床开发正在加速推进:另一项针对 2 型糖尿病患者的 II 期试验已显示出降糖与减重的双重获益;更大规模、更长随访的 III 期研究将进一步确立其疗效、安全性与临床定位。2025 年 3 月,联邦生物已与诺和诺德达成独家许可协议,由诺和诺德负责 UBT251 在中国大陆、香港、澳门和台湾以外地区的开发、生产与商业化——中国原研创新药正加速走向世界舞台。
对患者而言,随着 UBT251 等中国原研创新药加快推进、携手国际药企走向全球,未来减重药物的选择将更加丰富。当然,从II期临床到最终获批上市,仍需 III 期研究的验证与监管审批。
参考文献